Bệnh tan máu bẩm sinh Thalassemia là một rối loạn di truyền khiến cơ thể không tạo đủ hemoglobin – thành phần thiết yếu trong hồng cầu giúp vận chuyển oxy. Hệ quả là các tế bào máu bị phá hủy sớm, gây ra tình trạng thiếu máu kéo dài, ảnh hưởng nghiêm trọng đến tim, gan và sự phát triển thể chất của trẻ. Ở Việt Nam, hàng triệu người đang mang gen bệnh mà không biết. Bài viết dưới đây sẽ giúp bạn hiểu rõ về nguyên nhân, triệu chứng, phương pháp điều trị và cách phòng ngừa căn bệnh nguy hiểm này.
Tổng Quan Về Bệnh Thalassemia
Thalassemia, hay còn gọi là bệnh tan máu bẩm sinh, là một rối loạn di truyền gen lặn làm gián đoạn quá trình tạo huyết sắc tố (hemoglobin). Hemoglobin là protein trong hồng cầu có nhiệm vụ vận chuyển oxy đi khắp cơ thể. Khi gen tổng hợp bị lỗi, cơ thể không tạo đủ chuỗi alpha hoặc beta globin – hai thành phần cấu tạo nên hemoglobin.
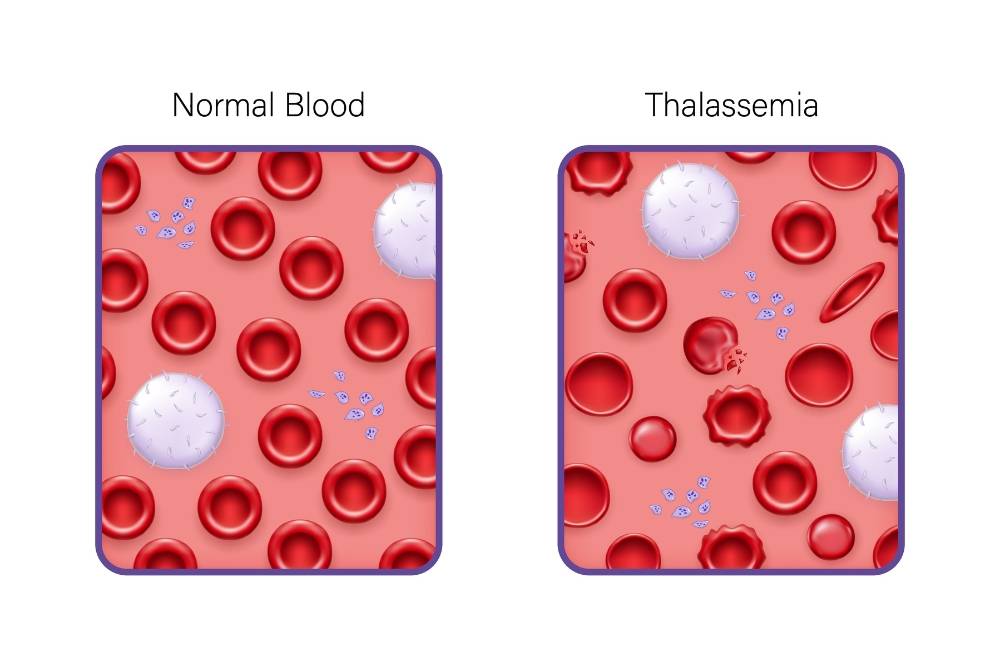
Khi lượng hemoglobin giảm, hồng cầu trở nên yếu, dễ vỡ, và nhanh bị tiêu hủy hơn bình thường. Kết quả là người bệnh rơi vào tình trạng thiếu máu mạn tính, dẫn đến mệt mỏi, vàng da, chậm phát triển và tổn thương các cơ quan quan trọng như tim, gan, lách.
Mức Độ Nguy Hiểm Của Bệnh Tan Máu
Theo Tổ chức Y tế Thế giới (WHO), khoảng 7% dân số toàn cầu mang gen bệnh Thalassemia. Ở Việt Nam, con số này lên tới 13 triệu người – tương đương 13% dân số, trong đó hơn 20.000 bệnh nhân thể nặng phải điều trị suốt đời [1]
Mỗi năm, có khoảng 8.000 trẻ em sinh ra mang bệnh, trong đó 2.000 trẻ mắc thể nặng cần truyền máu định kỳ và hơn 800 thai nhi không thể chào đời do biến chứng phù thai. Tỷ lệ người mang gen bệnh đặc biệt cao ở các dân tộc miền núi, dao động từ 20 đến 40%.
Cơ Chế Hình Thành Bệnh Ở Mức Huyết Sắc Tố
Thalassemia thuộc nhóm bệnh huyết sắc tố, một trong những rối loạn di truyền phổ biến nhất ảnh hưởng đến khả năng sản xuất hemoglobin của cơ thể. Ở người trưởng thành bình thường, phân tử hemoglobin A (HbA) gồm hai chuỗi alpha và hai chuỗi beta.
Bên cạnh đó, máu người lớn chứa một lượng nhỏ HbA₂ (≤2,5%), gồm chuỗi alpha và delta, và HbF (<1,4%), còn gọi là hemoglobin bào thai, trong đó chuỗi gamma thay thế cho chuỗi beta. [2]
Trong Thalassemia, sự mất cân bằng trong sản xuất các chuỗi globin này chính là nguyên nhân gốc rễ. Khi cơ thể giảm hoặc ngừng sản xuất một loại chuỗi (alpha hoặc beta), cấu trúc hemoglobin bị rối loạn, dẫn đến hiện tượng hồng cầu kém bền vững, dễ vỡ và giảm khả năng vận chuyển oxy.
Alpha-Thalassemia
Alpha-thalassemia xảy ra khi quá trình tổng hợp chuỗi alpha-polypeptide bị suy giảm do mất một hoặc nhiều gen alpha.
Bình thường, mỗi người có bốn gen alpha (hai gen trên mỗi nhiễm sắc thể). Tùy số lượng gen bị mất mà mức độ bệnh khác nhau:
- Thalassemia thể Alpha+ (α⁺): Mất một gen trên một nhiễm sắc thể (ký hiệu: α/–).
- Thalassemia thể Alpha⁰ (α⁰): Mất cả hai gen trên cùng một nhiễm sắc thể (ký hiệu: –/–).
Khi mất càng nhiều gen, tình trạng thiếu hụt chuỗi alpha càng nghiêm trọng, gây ra từ thể nhẹ không triệu chứng đến phù thai – biến chứng nguy hiểm nhất khiến thai nhi tử vong ngay trong bụng mẹ.
Beta-Thalassemia
Beta-thalassemia xuất phát từ đột biến hoặc mất đoạn gen beta-globin, làm giảm hoặc mất hoàn toàn khả năng sản xuất chuỗi beta. Khi đó, cơ thể không thể tổng hợp đủ hemoglobin A, khiến hồng cầu bị biến dạng và phá hủy sớm.
Tùy theo mức độ ảnh hưởng, người bệnh được phân loại:
- Beta⁺-thalassemia: Giảm sản xuất chuỗi beta.
- Beta⁰-thalassemia: Mất hoàn toàn khả năng sản xuất chuỗi beta.
Bệnh nhân có thể mang đột biến dị hợp tử (chỉ một gen bị lỗi), đồng hợp tử (hai gen lỗi), hoặc dị hợp tử phức hợp (các đột biến kết hợp nhiều gen globin khác nhau).
Các Thể Hiếm Gặp
Ngoài hai thể chính trên, còn có beta-delta-thalassemia, trong đó cả chuỗi beta và delta đều bị giảm sản xuất. Dạng này hiếm gặp hơn nhưng vẫn dẫn đến thiếu máu di truyền và giảm khả năng tổng hợp hemoglobin bình thường.
Biểu Hiện Và Triệu Chứng Nhận Biết
Các dấu hiệu của Thalassemia thường xuất hiện từ rất sớm, đặc biệt ở trẻ nhỏ. Những biểu hiện thường gặp gồm: [3]
- Da nhợt nhạt, vàng nhẹ hoặc sạm da
- Cảm giác mệt mỏi, yếu sức, chóng mặt thường xuyên
- Gan và lách to bất thường
- Chậm tăng cân, chậm phát triển thể chất hoặc vận động
- Biến dạng khuôn mặt: trán dô, sống mũi tẹt, hàm trên nhô
- Biến chứng tim mạch, gan, nội tiết nếu không được điều trị
Trong những trường hợp nặng, trẻ có thể xuất hiện triệu chứng thiếu máu nghiêm trọng trước khi sinh, dẫn đến phù thai hoặc thai chết lưu.
Phân Loại Theo Mức Độ Nặng Nhẹ
Thalassemia có nhiều mức độ khác nhau, phụ thuộc vào số lượng gen bị tổn thương. Cụ thể, các chuyên gia chia bệnh thành bốn cấp độ biểu hiện: [4]
Thể nhẹ:
Người bệnh chỉ mang một gen bệnh, hầu như không có triệu chứng rõ rệt. Thiếu máu thường rất nhẹ và chỉ được phát hiện tình cờ qua xét nghiệm máu hoặc trong các tình huống đặc biệt như mang thai, nhiễm trùng, hoặc phẫu thuật.
Thể trung bình:
Trẻ thường bắt đầu có dấu hiệu thiếu máu khi khoảng sáu tuổi. Ở giai đoạn này, người bệnh có thể mệt mỏi, da nhợt nhạt, đôi khi cần truyền máu, nhưng nhìn chung vẫn có thể sinh hoạt gần như bình thường và tuổi thọ ít bị ảnh hưởng.
Thể nặng:
ác biểu hiện xuất hiện rất sớm, thậm chí trước hai tuổi. Trẻ bị thiếu máu nặng, vàng da, biến dạng xương mặt (trán dô, hàm nhô, sống mũi tẹt – hay còn gọi là “gương mặt Thalassemia”), gan lách to, chậm phát triển thể chất và tinh thần. Ở mức độ này, người bệnh thường phải truyền máu định kỳ suốt đời và dễ gặp biến chứng tim, gan, nội tiết.
Thể rất nặng (phù thai):
Là thể phù thai, xảy ra khi thai nhi bị thiếu máu nghiêm trọng ngay trong bụng mẹ. Phần lớn thai bị sảy hoặc tử vong ngay sau sinh do suy tim thai cấp.
Nhìn chung, càng ít gen bệnh, biểu hiện càng nhẹ, và điều này đóng vai trò cực kỳ quan trọng trong tư vấn di truyền, sàng lọc tiền hôn nhân và trước sinh – nhằm ngăn ngừa những trường hợp thiếu máu nặng cho thế hệ sau.
Nguyên Nhân Và Cơ Chế Di Truyền
Thalassemia là bệnh di truyền gen lặn, nghĩa là người bệnh chỉ mắc bệnh khi nhận cả hai gen bất thường từ cha và mẹ.
- Nếu một trong hai người mang gen bệnh, con có 50% nguy cơ mang gen nhưng không biểu hiện bệnh.
- Nếu cả hai cha mẹ đều mang gen, thì mỗi lần mang thai, khả năng 25% sinh con mắc bệnh nặng, 50% con mang gen bệnh, và chỉ 25% con hoàn toàn khỏe mạnh.
Điều này lý giải vì sao nhiều gia đình không có biểu hiện bệnh vẫn sinh con mắc tan máu bẩm sinh.
Phương Pháp Chẩn Đoán Thalassemia
Để xác định bệnh, bác sĩ sẽ chỉ định các xét nghiệm huyết học chuyên sâu, bao gồm:
- Huyết đồ: Đánh giá số lượng và hình thái hồng cầu, hemoglobin.
- Điện di huyết sắc tố: Phân tích các dạng hemoglobin (HbA, HbA2, HbF, HbH).
- Xét nghiệm gen (DNA): Xác định đột biến gen globin gây bệnh.
- Tủy đồ: Phát hiện tăng sinh dòng hồng cầu bất thường.
- Xét nghiệm Ferritin và sắt huyết thanh: Đánh giá tình trạng thừa sắt do truyền máu kéo dài.
Các bước chẩn đoán này giúp xác định thể bệnh và mức độ tổn thương để lên kế hoạch điều trị phù hợp.
Điều Trị Thalassemia Theo Thể Bệnh
Cách tiếp cận điều trị Thalassemia phụ thuộc vào mức độ và thể bệnh:
- Thể nhẹ: Hầu hết không cần can thiệp đặc biệt, chỉ theo dõi định kỳ để đảm bảo sức khỏe ổn định.
- Thể trung bình và nặng: Cần kết hợp nhiều phương pháp y học để kiểm soát bệnh:
- Truyền máu: Được chỉ định khi hemoglobin giảm dưới 7 g/dL sau hai lần kiểm tra, hoặc trên 7 g/dL nhưng xuất hiện dấu hiệu biến dạng xương. Truyền máu giúp duy trì nồng độ hemoglobin đủ, giảm nguy cơ thiếu oxy cho cơ quan.
- Thải sắt: Truyền máu kéo dài làm tích tụ sắt trong cơ thể. Bác sĩ sẽ bắt đầu điều trị bằng thuốc uống hoặc tiêm khi Ferritin >1000 ng/mL, thường sau khoảng 20 đơn vị hồng cầu lắng. Quá trình thải sắt là lâu dài, có thể kéo dài suốt đời.
- Cắt lách: Chỉ áp dụng khi lách quá to hoặc truyền máu không còn hiệu quả, nhằm giảm phá hủy hồng cầu và giảm đau, cải thiện chất lượng sống.
- Ghép tủy / tế bào gốc tạo máu: Phương pháp tiên tiến nhất hiện nay, áp dụng cho bệnh nhân thể nặng có người hiến phù hợp. Đây là cách duy nhất có khả năng chữa khỏi bệnh, nhưng cần đánh giá kỹ lưỡng về điều kiện sức khỏe và rủi ro trước khi thực hiện.
Phòng Ngừa Thalassemia Như Thế Nào
Bệnh tan máu bẩm sinh hoàn toàn có thể chủ động phòng tránh nếu được tầm soát sớm.
Các biện pháp phòng ngừa bao gồm:
- Khám tiền hôn nhân: Làm xét nghiệm gen Thalassemia để phát hiện người mang gen bệnh.
- Tư vấn di truyền: Dành cho các cặp đôi đều mang gen bệnh, nhằm có kế hoạch sinh con an toàn.
- Sàng lọc trước sinh: Thực hiện bằng chọc ối, sinh thiết gai nhau hoặc xét nghiệm ADN phôi (PGT) trong thụ tinh ống nghiệm.
- Theo dõi sắt máu định kỳ: Đặc biệt với phụ nữ mang thai hoặc bệnh nhân đang truyền máu.
Nhờ sự phát triển của công nghệ hỗ trợ sinh sản, ngày nay các cặp vợ chồng mang gen bệnh vẫn có thể sinh con khỏe mạnh, không mắc Thalassemia.
Kết Luận:
Bệnh Thalassemia không thể lây, nhưng có thể di truyền qua nhiều thế hệ nếu không được phát hiện sớm. Việc xét nghiệm tầm soát gen tại Invivo Lab giúp phát hiện nguy cơ ngay từ trước khi kết hôn hoặc mang thai. Hiểu biết, chủ động và hành động sớm chính là chìa khóa để chấm dứt chuỗi di truyền bệnh tan máu bẩm sinh, hướng đến một tương lai khỏe mạnh cho cộng đồng.